Bu İçeriği Yapay Zekâ (AI) ile Özetleyin:
Carpenter sendromu; kafatası kemikleri arasındaki bazı sütürlerin erken kapanması, el ve ayak parmaklarında yapısal farklılıklar ve çeşitli gelişimsel sorunlarla karakterize, doğuştan gelen nadir bir genetik hastalıktır. Tıp literatüründe “akrosefalopolisindaktili tip 2” adıyla da tanımlanır.
Bilgi ve Randevu Almak İçin Formu Doldurun
Carpenter Sendromu Nedir?
Carpenter sendromu, bebeğin anne karnındaki gelişimi sırasında kafatası, yüz, el ve ayak yapılarının oluşumunu etkileyen nadir bir genetik hastalıktır.
En belirgin özelliği, kafatası kemikleri arasındaki bir veya daha fazla sütürün normalden erken kapanmasıdır. Bu duruma el ve ayak parmaklarında birleşme, parmak sayısında fazlalık ve farklı sistemleri ilgilendiren doğumsal anomaliler eşlik edebilir.
Carpenter Sendromunun Nedenleri Nelerdir?
Carpenter sendromu, embriyonik gelişim sırasında vücudun şekillenmesinde görev alan genlerdeki hastalıkla ilişkili değişikliklerden kaynaklanır. Bu değişiklikler kafatası sütürlerinin, el ve ayakların, yüz yapısının ve bazı iç organların gelişimini etkileyebilir.
Hastalık çevresel koşullardan veya gebelik sırasında yapılan belirli bir davranıştan kaynaklanmaz. Genetik değişikliğin yol açtığı belirtiler aynı aile içindeki çocuklarda bile farklı şiddette görülebilir.
Carpenter Sendromuna Hangi Genler Neden Olur?
Carpenter sendromuyla ilişkilendirilen başlıca genler RAB23 ve daha seyrek olarak MEGF8 genleridir. RAB23 ile ilişkili durum Carpenter sendromu tip 1, MEGF8 ile ilişkili durum ise tip 2 olarak sınıflandırılabilir.
MEGF8 değişiklikleri bulunan kişilerde kalbin göğüs kafesinin sağ tarafında yer alması gibi organların yerleşimiyle ilgili farklılıklar daha sık görülebilir. Buna karşılık kafatası sütürlerinin etkilenme biçimi ve şiddeti genetik alt tipe göre değişebilir.
Carpenter Sendromu Kalıtsal mı?
Carpenter sendromu çoğunlukla otozomal resesif kalıtılır. Hastalığın ortaya çıkması için çocuğun ilgili gen değişikliğini hem anneden hem de babadan alması gerekir.
Anne ve baba genellikle sağlıklı taşıyıcıdır. Her iki ebeveyn de aynı hastalıkla ilişkili değişikliği taşıyorsa her gebelik için hastalığın çocukta görülme olasılığı yüzde 25’tir. Bu oran her gebelikte yeniden ve bağımsız olarak değerlendirilir.
Carpenter Sendromunda Genetik Test Neden Yapılır?
Genetik test, klinik bulgularla düşünülen tanıyı moleküler düzeyde desteklemek ve sorumlu gen değişikliğini belirlemek amacıyla yapılır. Test sonucu aşağıdaki alanlarda yol gösterici olabilir:
- Carpenter sendromunu benzer kraniyosinostoz sendromlarından ayırmak
- Genetik alt tipi belirlemek
- Ailedeki taşıyıcılık durumunu değerlendirmek
- Gelecekteki gebeliklere ilişkin genetik danışmanlık sunmak
- Doğum öncesi veya embriyoya yönelik tanı seçeneklerini görüşmek
Test sonucunun çocuğun fizik muayenesi ve görüntüleme bulgularıyla birlikte tıbbi genetik uzmanı tarafından yorumlanması gerekir.
Carpenter Sendromunun Belirtileri Nelerdir?
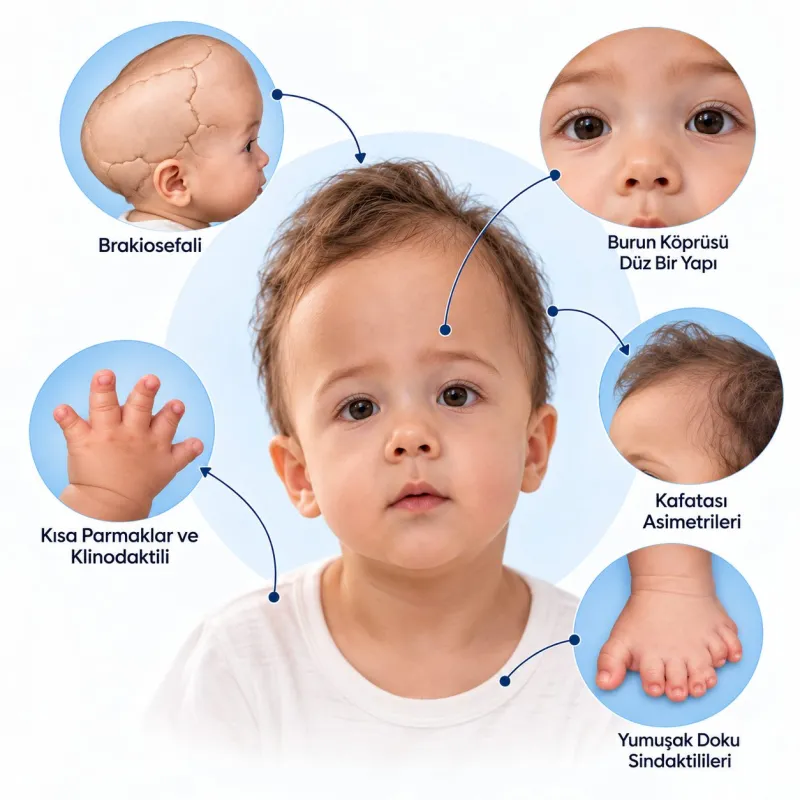
Belirtiler doğumda fark edilebileceği gibi bazı bulgular büyüme sürecinde daha belirgin hâle gelebilir. Sendromun temel belirtileri şunlardır:
- Birden fazla kafatası sütürünü etkileyebilen kraniyosinostoz
- Başın kısa, geniş, sivri veya asimetrik görünmesi
- Alın ve yüz yapısında farklılıklar
- Gözler arasında normalden fazla mesafe bulunması
- Düşük yerleşimli kulaklar ve basık burun kökü
- El veya ayak parmaklarının birbirine yapışık olması
- El veya ayaklarda fazladan parmak bulunması
- Parmakların kısa ya da farklı biçimde gelişmesi
- Dişlerin çıkışı ve çene gelişimiyle ilgili sorunlar
- İşitme veya görme problemleri
- Kas tonusunda azalma ve motor gelişimde gecikme
- Bazı çocuklarda kalp, böbrek veya genital sistem anomalileri
- Fazla kilo almaya yatkınlık
Her çocukta bu belirtilerin tamamının görülmesi beklenmez. Bulguların dağılımı ve tedavi gereksinimi kişiye göre değerlendirilir.
Carpenter Sendromunda Kraniyosinostoz Neden Görülür?
Normal gelişimde kafatası kemikleri arasındaki sütürler, beynin büyümesine uyum sağlayabilmek için bir süre açık kalır.
Carpenter sendromunda genetik değişiklikler kemik gelişimini ve hücresel sinyal yollarını etkileyerek bir veya daha fazla sütürün olması gerekenden erken birleşmesine yol açabilir.
Erken kapanan sütür yönünde kafatası büyümesi kısıtlanırken diğer yönlerde telafi edici büyüme meydana gelir. Bunun sonucunda çocuğa özgü bir kafa şekli oluşabilir.
Carpenter Sendromu Çocuklarda Hangi Sorunlara Yol Açar?
Sendrom; kafatası ve yüz gelişiminin yanı sıra hareket, iletişim, öğrenme ve günlük yaşam becerilerini etkileyebilir. Karşılaşılabilecek sorunlar şunlardır:
- Kafa içi basıncında artış
- Uyku sırasında solunum bozuklukları
- Beslenme ve çiğneme güçlüğü
- İşitme kaybına bağlı konuşma gecikmesi
- Görme sorunları
- İnce ve kaba motor becerilerde gecikme
- El işlevlerini etkileyen parmak anomalileri
- Diş dizilimi ve çene kapanışında bozukluk
- Bireysel düzeyde öğrenme veya gelişimsel güçlükler
Düzenli izlem sayesinde gelişmekte olan problemler erken dönemde fark edilerek çocuğa uygun destek programı oluşturulabilir.
Carpenter Sendromu Beyin Gelişimini Etkiler mi?
Carpenter sendromunda bilişsel gelişim normal olabileceği gibi hafif veya daha belirgin gelişimsel farklılıklar da görülebilir.
Kraniyosinostoz, kafa içi basıncında artışa neden olduğunda beynin gelişebileceği alanı ve nörolojik işlevleri olumsuz etkileyebilir.
Bununla birlikte gelişim yalnızca kafatasının biçimine bağlı değildir. Genetik değişikliğin etkisi, işitme ve görme problemleri, eşlik eden anomaliler ve erken destek hizmetlerine erişim de çocuğun gelişim sürecini etkileyebilir.
Carpenter Sendromunda Görme ve İşitme Etkilenir mi?
Gözlerin konumu, göz kapakları, optik sinirler veya artmış kafa içi basıncı görme işlevini etkileyebilir. İşitme kaybı ise orta kulakta sıvı birikmesi, sık kulak enfeksiyonları veya kulak yapısındaki farklılıklarla ilişkili olabilir.
Bu nedenle çocukların belirti olmasa bile çocuk göz hastalıkları ve odyoloji birimleri tarafından belirli aralıklarla değerlendirilmesi önerilebilir.
Carpenter Sendromu Nasıl Teşhis Edilir?
Tanı; fizik muayene, aile öyküsü, radyolojik görüntüleme ve genetik incelemelerin birlikte değerlendirilmesiyle konur. Yenidoğanda sıra dışı kafa şekli ile el ve ayak parmaklarındaki farklılıkların birlikte bulunması sendromdan şüphelenilmesini sağlayabilir.
Tanı sürecinde uygulanabilecek incelemeler şunlardır:
- Baş çevresi ve kafatası şeklinin değerlendirilmesi
- Göz, kulak, ağız, el ve ayak muayenesi
- Düşük dozlu bilgisayarlı tomografi veya gerekli durumlarda diğer görüntülemeler
- Beyin ve iç organlara yönelik ultrasonografi ya da MR incelemesi
- İşitme ve görme testleri
- Kalp değerlendirmesi ve ekokardiyografi
- RAB23 ve MEGF8 başta olmak üzere genetik analizler
- Gelişimsel basamakların değerlendirilmesi
Radyolojik incelemelerin türü ve zamanı, çocuğun klinik gereksinimine göre belirlenir. Gereksiz radyasyon maruziyetinden kaçınmak için görüntüleme planı uzman hekim tarafından yapılmalıdır.
Carpenter Sendromu Doğumdan Önce Anlaşılabilir mi?
Ayrıntılı gebelik ultrasonunda sıra dışı kafatası şekli, el ve ayak parmaklarındaki farklılıklar veya eşlik eden bazı organ anomalileri fark edilebilir. Ancak ultrason bulgularının normal olması hastalığı kesin olarak dışlamaz.
Ailede sorumlu gen değişikliği biliniyorsa koryon villus örneklemesi veya amniyosentezle alınan örnekte hedefe yönelik genetik inceleme gündeme gelebilir. Doğum öncesi test seçenekleri perinatoloji ve tıbbi genetik uzmanlarıyla birlikte değerlendirilmelidir.
Carpenter Sendromu ile Apert veya Pfeiffer Sendromu Nasıl Ayırt Edilir?
Bu üç hastalık kraniyosinostoz ve yüz gelişimindeki değişikliklerle seyredebilir ancak parmak bulguları, eşlik eden anomaliler ve sorumlu genler bakımından ayrılır.
| Özellik | Carpenter Sendromu | Apert Sendromu | Pfeiffer Sendromu |
|---|---|---|---|
| Sık ilişkilendirilen gen | RAB23 veya MEGF8 | FGFR2 | FGFR2 veya FGFR1 |
| Yaygın kalıtım | Otozomal resesif | Otozomal dominant | Otozomal dominant |
| El ve ayak bulguları | Sindaktili ve polidaktili görülebilir | Belirgin, kompleks sindaktili sıktır | Geniş ve yana açılan başparmaklar tipiktir |
| Kafatası bulgusu | Birden fazla sütür etkilenebilir | Koronal sütürler sıklıkla etkilenir | Şiddeti değişken kraniyosinostoz görülür |
| Eşlik eden bulgular | Organ yerleşimi ve farklı sistem anomalileri bulunabilir | Orta yüz gelişim geriliği belirgin olabilir | Orta yüz ve hava yolu sorunları görülebilir |
Klinik özellikler birbirine benzeyebileceğinden kesin ayrım yalnızca görünüşe dayanmaz. Genetik test ve kraniofasiyal ekip değerlendirmesi ayırıcı tanının temel parçalarıdır.
Carpenter Sendromu Nasıl Tedavi Edilir?
Carpenter sendromunda tedavi, saptanan bulgulara göre kişiselleştirilir. Amaç; beynin büyümesi için yeterli alan sağlamak, kafa içi basıncını kontrol etmek, görme ve işitme işlevlerini korumak, el-ayak fonksiyonlarını geliştirmek ve çocuğun gelişimini desteklemektir.
Tedavi ekibinde çocuk beyin ve sinir cerrahisi, plastik-rekonstrüktif ve kraniofasiyal cerrahi, tıbbi genetik, çocuk nörolojisi, çocuk sağlığı, göz hastalıkları, kulak burun boğaz, ortopedi, kardiyoloji, diş hekimliği ve gelişimsel pediatri uzmanları yer alabilir.
Carpenter Sendromunda Kafa Ameliyatı Neden Yapılır?
Kafa ameliyatı, erken kapanmış sütürlerin neden olduğu büyüme kısıtlılığını azaltmak ve kafatasını beynin gelişimine uygun biçimde yeniden şekillendirmek amacıyla yapılır.
Operasyon ayrıca kafa içi basıncını düşürmeye, gözleri korumaya ve belirgin şekil farklılıklarını düzeltmeye yardımcı olabilir.
Cerrahinin gerekliliği yalnızca estetik görünüme göre belirlenmez. Etkilenen sütürlerin sayısı, çocuğun yaşı, baş çevresindeki büyüme, göz dibi bulguları ve nörolojik değerlendirme birlikte dikkate alınır.
Carpenter Sendromunda Kafa Ameliyatı Hangi Yaşta Yapılır?
Kraniyosinostoz cerrahisi çoğunlukla yaşamın ilk yılı içinde planlanır, ancak Carpenter sendromu için her çocukta geçerli tek bir ameliyat ayı yoktur. Çoklu sütür tutulumu veya kafa içi basıncı şüphesi varsa daha erken müdahale gerekebilir.
Ameliyat zamanı, deneyimli kraniofasiyal cerrahi konseyi tarafından belirlenir. Yaşın yanı sıra hava yolu, beslenme durumu, eşlik eden kalp sorunları ve uygulanacak teknik de zamanlamayı etkiler.
Hangi Kraniofasiyal Cerrahi Teknikler Kullanılabilir?
Cerrahi teknik; kapanan sütürlere, deformitenin şiddetine ve çocuğun yaşına göre seçilir. Kullanılabilecek yaklaşımlar şunlardır:
- Kranial kubbe genişletme ve yeniden şekillendirme
- Fronto-orbital ilerletme
- Posterior kranial kubbe genişletme
- Distraksiyon osteogenezi
- Uygun seçilmiş erken olgularda endoskopik sütür cerrahisi
- İlerleyen yaşlarda orta yüz ilerletme operasyonları
Sendromik ve çoklu sütür kraniyosinostozunda açık cerrahi veya aşamalı rekonstrüksiyon gereksinimi daha yüksek olabilir. Kullanılacak yönteme üç boyutlu görüntüleme ve klinik değerlendirme sonrasında karar verilir.
El ve Ayak Anomalileri Ne Zaman Ameliyat Edilir?
Parmak ameliyatlarının zamanı anomalinin el işlevini, yürümeyi, ayakkabı kullanımını veya günlük becerileri ne ölçüde etkilediğine göre belirlenir. Özellikle başparmak ve işaret parmağını etkileyen birleşiklikler, kavrama gelişimini desteklemek amacıyla daha erken dönemde ele alınabilir.
Ayak parmaklarına yönelik cerrahi her çocukta gerekli değildir. Ortopedi ve el cerrahisi uzmanları büyüme, fonksiyon ve ameliyat sonrası iz oluşma riskini birlikte değerlendirir.
Carpenter Sendromunda İzlem Nasıl Yapılır?
Takip programı çocuğun yaşı ve mevcut bulgularına göre düzenlenir. Düzenli kontrollerde baş çevresi, kafatası büyümesi, nörolojik gelişim, solunum, görme, işitme, diş ve çene yapısı incelenir.
İzlem kapsamında değerlendirilebilecek alanlar şunlardır:
- Kafa içi basıncı ve baş büyümesi
- Göz dibi ve görme fonksiyonu
- İşitme ve orta kulak sağlığı
- Uyku sırasında solunum
- Konuşma, dil ve motor gelişim
- El ve ayak fonksiyonları
- Ağız, diş ve çene gelişimi
- Kalp, böbrek ve diğer organ bulguları
- Eğitimsel ve psikososyal ihtiyaçlar
Fizyoterapi, ergoterapi, dil ve konuşma terapisi ile özel eğitim desteği çocuğun bireysel gereksinimlerine göre erken dönemde başlatılabilir.
Carpenter Sendromu Hakkında Sık Sorulan Sorular
Carpenter Sendromunda Ameliyat Şart mı?
Her çocuk için aynı ameliyat planı uygulanmaz. Kraniyosinostozun şiddeti, kafa içi basıncı ve işlevsel sorunlar değerlendirilerek cerrahinin gerekli olup olmadığı belirlenir.
Carpenter Sendromunun Kesin Tedavisi Var mı?
Genetik değişikliği ortadan kaldıran kesin bir tedavi bulunmamaktadır. Bununla birlikte cerrahi, gelişimsel destek ve düzenli takip sayesinde birçok bulgu kontrol altına alınabilir.
Carpenter Sendromu Yaşam Boyu Takip Gerektirir mi?
Çocukluk döneminde yakın takip gerekir; bazı bireylerde kontroller erişkinlikte de sürdürülür. Takip sıklığı kafatası, görme, işitme, diş-çene gelişimi ve eşlik eden sağlık sorunlarına göre belirlenir.
Carpenter Sendromlu Çocuk Normal Gelişebilir mi?
Bazı çocuklarda gelişim yaşına uygun ilerleyebilirken bazılarında farklı düzeylerde destek ihtiyacı ortaya çıkabilir. Erken tedavi, işitme ve görme sorunlarının yönetimi ile gelişimsel destek çocuğun potansiyelini kullanmasına yardımcı olur.
Carpenter Sendromu Ne Kadar Nadirdir?
Carpenter sendromunun kesin sıklığı bilinmemekle birlikte dünya genelinde bildirilmiş vaka sayısı oldukça azdır ve 1 milyonda 1’den daha seyrek görüldüğü düşünülmektedir. Literatürdeki sınırlı vaka sayısı nedeniyle gerçek sıklık tahminleri değişebilir.
Carpenter Sendromu Tamamen Tedavi Edilebilir mi?
Sendrom yaşam boyu devam eden genetik bir durumdur ve tamamen ortadan kaldırılamaz. Tedavi, mevcut belirtilerin düzeltilmesine, olası komplikasyonların azaltılmasına ve yaşam kalitesinin desteklenmesine odaklanır.
Çocuk Büyüdükçe Yeni Ameliyat Gerekebilir mi?
Kafatası ve yüz gelişimi sürdüğü için bazı çocuklarda ek düzeltme veya genişletme ameliyatları gerekebilir. Yeni bir operasyon kararı büyüme, kafa içi basıncı, solunum ve işlevsel ihtiyaçlara göre verilir.
Yüz Görünümü Yaşla Birlikte Nasıl Değişebilir?
Kafatası, çene ve orta yüz farklı hızlarda büyüdüğü için yüz oranları zaman içinde değişebilir. Önceki operasyonlar, diş gelişimi ve genetik alt tip bu değişimin biçimini etkiler.
Hastalığın Seyri Neden Çocuklar Arasında Farklıdır?
Sorumlu gen, gen değişikliğinin türü, etkilenen organlar ve kraniyosinostozun şiddeti hastalığın seyrini belirler. Tanı zamanı, eşlik eden sorunlar ve çocuğun tedaviye erişimi de uzun dönem sonuçları etkileyebilir.
Carpenter Sendromu Hangi Bölüm Bakar?
İlk başvuru çocuk sağlığı ve hastalıkları, çocuk beyin ve sinir cerrahisi, plastik-rekonstrüktif cerrahi veya tıbbi genetik birimlerine yapılabilir. Tedavi, tercihen kraniofasiyal hastalıklar konusunda deneyimli multidisipliner bir merkezde yürütülmelidir.
Giriş Tarihi: 24.09.2026
Güncellenme Tarihi: 24.09.2026
Oluşturan: Medipol Sağlık Grubu Web Yayın Kurulu
Web sitemizde yer alan tüm içerikler yalnızca genel bilgilendirme amacı taşımaktadır. Şikayetinizle ilgili değerlendirme, tanı ve tedavi için mutlaka bir doktora veya sağlık kuruluşuna başvurunuz.